Соответствие cGMP FDA для брендов биологически активных добавок: руководство простым языком по 21 CFR Part 111
Если вы продаёте биологически активные добавки в США, соответствие cGMP FDA для брендов биологически активных добавок — это не разовая отметка в чек-листе. Это набор письменных правил — 21 CFR Part 111 — который определяет, как продукт закупается, смешивается, тестируется, упаковывается, маркируется, хранится и документируется. Эти правила касаются вашего бренда, даже если вы никогда не были в производственном помещении, потому что владелец бренда — это сторона, чьё имя указано на готовой этикетке.
Это руководство написано для основателей, менеджеров по закупкам и разработчиков продуктов, которые работают с производителями по контракту. В нём объясняется, что именно требует Part 111, почему регистрация предприятия FDA — это не то же самое, что одобрение продукта, как квалифицировать поставщика, как должна выглядеть документация GMP и как эти элементы связаны с независимым тестированием и соответствием требованиям маркетплейсов.
Что такое 21 CFR Part 111 простым языком?
Part 111 — это действующее регулирование надлежащей производственной практики FDA для биологически активных добавок. Это процессное регулирование, а не книга рецептов. Оно не указывает, какие ингредиенты использовать и в каких количествах. Оно требует, чтобы всё, что вы решили включить в продукт, было идентифицировано, проверено, стабильно произведено и задокументировано.
Основная идея: говорите, что делаете, и делайте, что говорите
На практике Part 111 требует от производителя установить письменные процедуры для этапов, влияющих на качество продукта — приёмка, отбор проб, тестирование, смешивание, инкапсулирование или таблетирование, упаковка, маркировка и хранение — и затем следовать этим процедурам каждый раз. Записи существуют, чтобы доказать, что это произошло.
Регулирование охватывает такие области, как:
- Персонал, обучение и гигиенические практики
- Производственные помещения и территория, включая санитарию и борьбу с вредителями
- Проектирование, обслуживание и калибровка оборудования
- Производственные и технологические контроли с письменными процедурами и обработкой отклонений
- Операции контроля качества и определённая функция контроля качества
- Лабораторные операции, включая пригодность методов
- Производственные записи, записи о партиях и обработка жалоб
- Записи и хранение записей — согласно 21 CFR Part 111 храните записи о качестве в течение одного года после даты «годен до», если она используется, или в течение двух лет после распределения последней партии, охваченной записями, если дата «годен до» не используется
Применяется ли Part 111 к вашему бренду?
Если ваш продукт маркирован как биологически активная добавка и продаётся в США, Part 111 применяется к операциям, которые производят, упаковывают, маркируют и хранят его. Когда вы передаёте производство на аутсорсинг, операционное бремя несёт производитель — но ваш бренд несёт коммерческий и репутационный риск. Именно поэтому квалификация поставщика так важна: вы фактически заимствуете чужую систему соответствия.
Регистрация предприятия FDA и одобрение продукта: различие, которое защищает ваш бренд
Путаница между этими двумя понятиями — одна из самых распространённых ошибок в маркетинге добавок, и она может создать регуляторные риски.
Что на самом деле означает регистрация предприятия
Регистрация пищевого предприятия FDA — это требование о регистрации. Предприятие, которое производит, перерабатывает, упаковывает или хранит биологически активные добавки для распространения в США, должно зарегистрироваться в FDA и периодически продлевать эту регистрацию. Регистрация сообщает агентству, что предприятие существует и где оно находится. Это не сертификат качества и не проверка какого-либо готового продукта.
Почему никогда не следует говорить «одобрено FDA»
FDA не одобряет биологически активные добавки или их этикетки до выхода на рынок. Бренды добавок несут ответственность за то, чтобы их продукты были безопасными, правильно маркированными и произведёнными в соответствии с Part 111. Маркетинговые формулировки, такие как «добавка, одобренная FDA», неточны и могут привлечь внимание регуляторов, розничных продавцов и команд по соответствию маркетплейсов.
Практическое правило для владельцев брендов: описывайте соответствие точно. Говорите «произведено на предприятии, зарегистрированном в FDA» или «произведено в соответствии с cGMP согласно 21 CFR Part 111». Избегайте намёков на то, что сам продукт был проверен или одобрен.
Квалификация поставщика: как проверить производителя по контракту
Квалификация поставщика — это место, где соответствие становится коммерческим. Хорошо организованный процесс квалификации защищает сроки запуска, ваши аккаунты на маркетплейсах и ценность бренда.
Документы, которые следует запросить в пакете квалификации поставщика
Запрашивайте структурированный пакет, а не один PDF. Типичный список запроса включает:
- Подтверждение регистрации предприятия (регистрация, а не одобрение продукта)
- Документация cGMP, включая ссылки на 21 CFR Part 111
- Сертификаты по безопасности пищевых продуктов и системам качества, если они имеются
- Выдержки из руководства по качеству или резюме процедур качества
- Образцы сертификатов анализа для соответствующих материалов
- Процедуры контроля аллергенов и перекрёстного загрязнения
- Процедуры прослеживаемости и отзыва
- Рабочий процесс проверки этикетки и утверждения макета
- Процедуры управления изменениями, чтобы вы знали, как изменения рецептуры доходят до вас
Сертификаты должны быть проверяемыми. Если производитель заявляет о сертификатах, надлежащая формулировка — сертификаты доступны по запросу.
Аудиты, образцы и вопросы, которые раскрывают больше всего
Не каждый бренд может прилететь на фабрику. Удалённый аудит — видеотрансляция в реальном времени плюс проверка документов — всё ещё может быть полезен. Спросите, как фиксируются и закрываются отклонения, как обрабатываются результаты вне спецификации и что происходит, когда партия не проходит. Ответы расскажут о производителе больше, чем брошюра.
Образцы тоже важны. Запрос образца перед принятием обязательств по серийному производству — стандартная практика, и она позволяет вашей команде оценить внешний вид, вкус, текстуру и осуществимость упаковки вместе с документами.
Документация GMP и записи о партиях
Документация — основа Part 111. Если это не записано, этого не было — по крайней мере, с точки зрения инспектора.
Мастер-записи производства
Мастер-запись производства (MMR) — это контролируемый мастер-документ для конкретной рецептуры и размера партии. Обычно она определяет ингредиенты, количества, порядок добавления, оборудование, внутрипроизводственные спецификации, инструкции по упаковке и текст этикетки. После утверждения MMR является ориентиром для производства.
Записи о производстве партии
Запись о производстве партии (BPR) — это запись того, что фактически произошло во время одного производственного цикла. Она должна создаваться на основе MMR, документировать фактически использованные количества, отмечать любые отклонения и быть проверенной и утверждённой до выпуска партии. Это документ, который чаще всего запрашивают, когда клиент, розничный продавец или регулятор спрашивает, как была изготовлена конкретная партия.
Хранение и прослеживаемость
Записи необходимо хранить и извлекать. Прослеживаемость работает в обоих направлениях: от партии сырья к готовой продукции и от готовой партии обратно к использованным ингредиентам и упаковочным компонентам. Если вы не можете отследить партию, отзыв становится гораздо сложнее, чем нужно.
Основы соответствия маркировки
Ваша этикетка — самый видимый артефакт соответствия, которым вы владеете. Два элемента несут основную нагрузку.
Панель Supplement Facts
Панель Supplement Facts должна представлять размер порции, количество на порцию и процент дневной нормы, где применимо, следуя предписанному формату FDA. Названия и формы ингредиентов должны соответствовать тому, что фактически содержится в продукте. Распространённые ошибки включают неясное представление проприетарных смесей, неправильные единицы измерения и форматы, заимствованные из пищевых этикеток.
Ограничения заявлений
Биологически активные добавки не могут содержать заявления о том, что продукт лечит, излечивает или предотвращает заболевание. Заявления о структуре/функции — утверждения о том, как питательное вещество или ингредиент влияет на нормальную структуру или функцию — требуют тщательной формулировки и, во многих случаях, уведомления FDA в определённый срок после начала маркетинга.
Когда вы описываете ингредиенты в маркетинговых текстах, сохраняйте язык фактологическим. Ингредиент, обычно используемый в формулах для красоты или сна, — это именно то: обычно используемый в таких формулах. Это не обещание результата. Работа с производителем, который предлагает поддержку соответствия этикеток FDA, может помочь выявить проблемы до печати макета.
Другие элементы этикетки, которые часто упускают
- Заявление об идентичности, нетто-количество содержимого и заявления об ингредиентах
- Декларации об аллергенах, где применимо
- Наименование и адрес производителя, упаковщика или дистрибьютора
- Указания по применению и обязательный дисклеймер для заявлений о структуре/функции
- Код партии для прослеживаемости партии — 21 CFR Part 111 требует идентификации партии или серии на этикетке; это отличается от даты «годен до» или «использовать до», которую Part 111 не требует
Ожидания от независимого тестирования
Ожидания по тестированию различаются в зависимости от розничного продавца и маркетплейса, но основной принцип неизменен: подлинность, чистота, сила и состав должны быть проверены.
Типичные области тестирования включают:
- Подлинность — подтверждение того, что материал соответствует заявленному на этикетке
- Активность или сила — подтверждение присутствующего количества
- Микробиологическая безопасность — общее микробное число, дрожжи и плесень и указанные микроорганизмы
- Тяжёлые металлы и другие загрязнители — в зависимости от ингредиента и рынка
- Состав — для смесей и растительных материалов, где могут использоваться маркерные соединения
Сертификаты анализа и проверка методов
Сертификат анализа (COA) должен ссылаться на партию, спецификацию, метод испытания и результат. Спросите, выполняются ли тесты внутри компании или во внешней лаборатории, и проверены ли методы для тестируемой матрицы. Храните COA по каждой партии — их часто запрашивают при проверках поставщиков и аудитах маркетплейсов.
Соответствие Amazon FBA и маркетплейсов
Маркетплейсы добавили свои собственные требования поверх правил FDA. Продавцов часто просят предоставить документацию, которую внутренний регулятор не запрашивал бы на этапе листинга.
Документация, которую обычно запрашивают маркетплейсы
- Изображения продукта, показывающие все необходимые панели этикетки
- Сертификаты анализа для конкретной партии
- Документация поставщика или производителя, иногда включая регистрацию предприятия
- Заявления, подтверждающие соответствие заявлений
- Данные о безопасности и документация об ингредиентах для определённых категорий
Подготовка и маркировка запасов для FBA
Отправления FBA требуют точной маркировки FNSKU, правильной упаковки в полиэтиленовые пакеты или овербоксинга, где необходимо, и упаковки, достаточно прочной, чтобы выдержать обработку в центре выполнения заказов. Неправильно маркированный или несоответствующий запас может быть заблокирован при приёмке, что задерживает запуск и связывает инвентарь. Многие бренды ищут производителя, который может выполнить подготовку запасов для Amazon FBA вместе с производством, чтобы маркировка и упаковка выполнялись по спецификациям маркетплейса с самого начала.
Как производитель по контракту, соответствующий cGMP, поддерживает владельцев брендов
Компетентный производитель сокращает количество задач, которые вам приходится решать в одиночку: разработка рецептуры, документация, координация тестирования, проверка этикетки и упаковка.
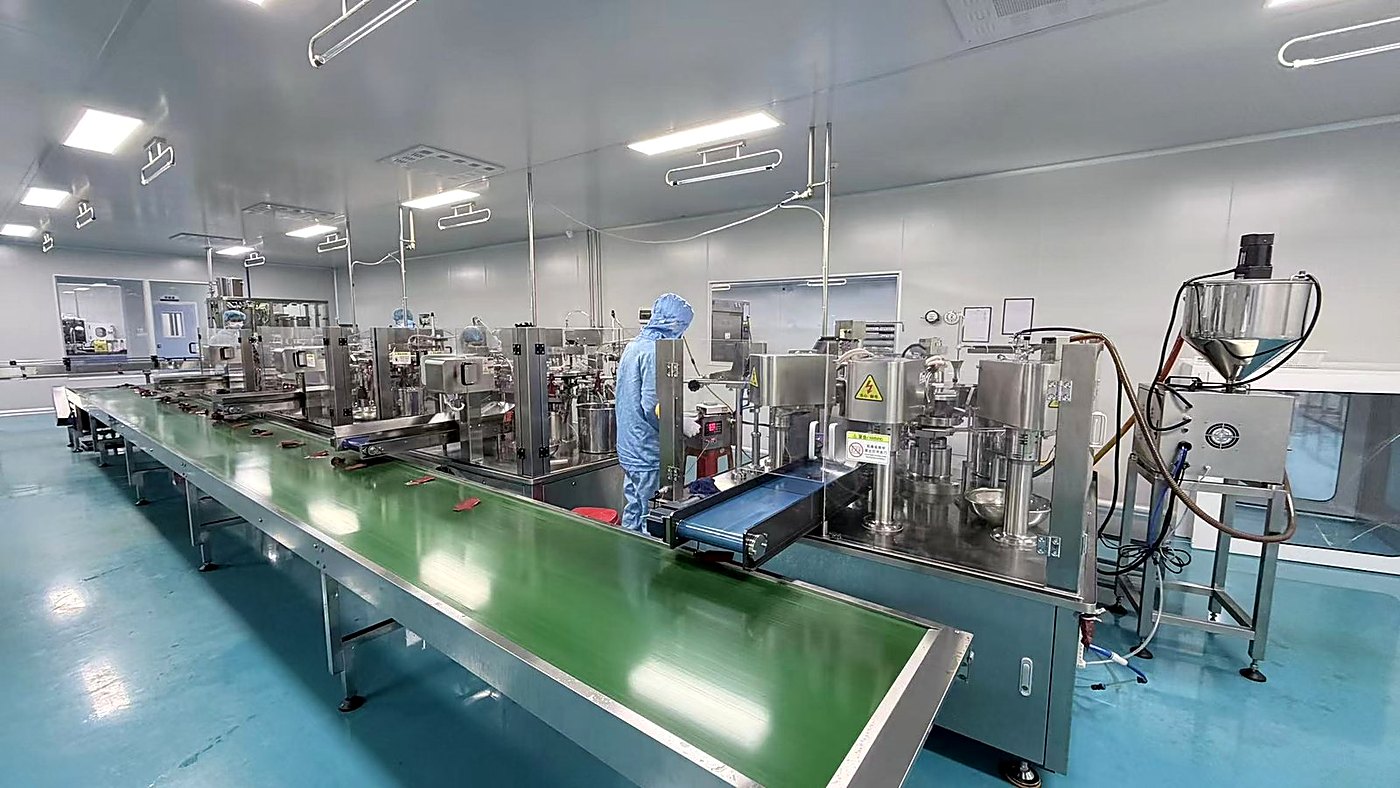
Yukang Medicine (Guangzhou) Co., Ltd., работающая под брендом YUKANG, была основана в 2015 году в сфере международной торговли биологически активными добавками и построила фабрику cGMP площадью 10 000 м² в 2017 году, с 10 полностью автоматизированными производственными линиями, 30+ разработчиками рецептур и библиотекой из 10 000+ готовых формул (по заявлению компании). Компания работает с семью лекарственными формами — мягкие желатиновые капсулы, твёрдые капсулы, таблетки, жевательный мармелад, порошки, капли для приёма внутрь и растворы для приёма внутрь — и предлагает 62 готовые формулы в серии YJN/RT, а также услуги собственной торговой марки, OEM, ODM и производства под ключ, поддержку соответствия этикеток FDA и подготовку запасов для Amazon FBA; минимальный заказ для собственной торговой марки обычно начинается от 500–1 000 единиц, образцы обычно за 7–10 дней, а стандартные серийные заказы примерно за 15 дней (указанные Yukang ориентировочные сроки). Что касается сертификатов, компания заявляет о регистрации пищевого предприятия FDA (регистрация предприятия, а не одобрение продукта), cGMP согласно 21 CFR Part 111, ISO 22000, HACCP и BRCGS (аудит на заводе группы в Уси, класс A) — сертификаты доступны по запросу. Yukang также управляет дочерней компанией в США, Yukang Medicine USA, со складом в Калифорнии, созданным в 2025 году, и DDP-фулфилментом для Северной Америки, обслуживая экспортные регионы, включая Северную Америку, Европу, Ближний Восток (GCC), Азиатско-Тихоокеанский регион и Африку. Владельцы брендов, желающие обсудить проект, могут отправить запрос через форму запроса на сайте или связаться с командой в WhatsApp; ответы предоставляются в течение 24 часов, доступна защита NDA.
Краткий контрольный список перед подписанием
Прежде чем подписать договор с любым производителем по контракту, убедитесь, что вы:
- Проверили их статус регистрации и документацию cGMP
- Получили образцы COA и поняли объём тестирования
- Согласовали, кто отвечает за проверку этикетки и кто утверждает макет
- Прояснили, как сообщается об отклонениях и результатах вне спецификации
- Подтвердили прослеживаемость партий и практики хранения записей
- Задокументировали MOQ, сроки образцов и сроки серийного производства как ожидания, а не гарантии
- Заключили NDA и соглашение о качестве
FAQ
Одобряет ли FDA биологически активные добавки до их продажи?
Нет. FDA не одобряет биологически активные добавки или их этикетки до выхода на рынок. Бренды несут ответственность за то, чтобы продукты были безопасными, точно маркированными и произведёнными в соответствии с 21 CFR Part 111. Регистрация предприятия также не является одобрением продукта — она просто регистрирует предприятие.
Регистрация предприятия FDA — это то же самое, что сертификация cGMP?
Нет. Регистрация предприятия — это требование о включении в список. Соответствие cGMP описывает, следует ли предприятие производственным правилам FDA для биологически активных добавок. Одно не подразумевает автоматически другое, поэтому запрашивайте документацию по обоим.
Кто несёт ответственность за соответствие этикетки — бренд или производитель?
Ответственность в конечном итоге лежит на владельце бренда, чьё имя указано на этикетке. На практике производители часто поддерживают процесс через услуги по проверке этикеток или поддержку соответствия этикеток FDA, но бренд всё равно должен проверить готовый макет перед печатью.
Как долго следует хранить записи GMP?
Part 111 устанавливает ожидания по хранению производственных записей, и многие бренды предпочитают хранить записи о партиях и COA значительно дольше минимума по причинам гарантии, аудита маркетплейсов и прослеживаемости. Подтвердите политику хранения производителя в письменной форме.
Какой MOQ следует ожидать новому бренду от производителя по контракту, соответствующего cGMP?
Это сильно варьируется. Некоторые производители работают с минимальным заказом от 500–1 000 единиц, что подходит новым брендам, тестирующим рынок. Отбор образцов обычно занимает 7–10 дней, а стандартные серийные заказы обычно выполняются примерно за 15 дней, хотя эти цифры следует рассматривать как типичные, а не гарантированные.