Cumplimiento FDA cGMP para propietarios de marca de suplementos: una guía en lenguaje sencillo sobre 21 CFR Part 111
Si vendes suplementos dietéticos en los Estados Unidos, el cumplimiento FDA cGMP para propietarios de marca de suplementos no es una casilla que se marca una sola vez. Es un conjunto de reglas escritas — 21 CFR Part 111 — que da forma a cómo se abastece, mezcla, prueba, empaqueta, etiqueta, almacena y documenta un producto. Esas reglas alcanzan a tu marca incluso si nunca pisas una sala de producción, porque el propietario de marca es la parte cuyo nombre aparece en la etiqueta del producto terminado.
Esta guía está escrita para fundadores, gerentes de compras y desarrolladores de producto que trabajan con fabricantes por contrato. Explica qué requiere realmente la Part 111, por qué el registro de instalaciones ante la FDA no es lo mismo que la aprobación de producto, cómo calificar a un proveedor, cómo debe verse la documentación GMP y cómo esas piezas se conectan con las pruebas de terceros y el cumplimiento en marketplaces.
¿Qué es 21 CFR Part 111, en lenguaje sencillo?
La Part 111 es la regulación de Buenas Prácticas de Manufactura vigentes (cGMP) de la FDA para suplementos dietéticos. Es una regulación de procesos, no un recetario. No te dice qué ingredientes usar ni en qué cantidad. Te dice que, cualquiera que sea lo que decidas poner en un producto, debe estar identificado, verificado, producido de manera consistente y documentado.
La idea central: di lo que haces y luego haz lo que dices
En la práctica, la Part 111 exige que un fabricante establezca procedimientos escritos para los pasos que afectan la calidad del producto — recepción, muestreo, pruebas, mezclado, encapsulado o tableteado, empaque, etiquetado y almacenamiento — y que luego siga esos procedimientos cada vez. Los registros existen para probar que así ocurrió.
La regulación cubre áreas como:
- Personal, capacitación y prácticas higiénicas
- Planta física y terrenos, incluida la sanitización y el control de plagas
- Diseño, mantenimiento y calibración de equipos
- Controles de producción y de proceso, con procedimientos escritos y manejo de desviaciones
- Operaciones de control de calidad y una función de control de calidad definida
- Operaciones de laboratorio, incluida la idoneidad del método
- Registros de fabricación, registros de lote y manejo de quejas
- Registros y retención de registros — según 21 CFR Part 111, conserva los registros de calidad durante un año después de la fecha de consumo preferente cuando se use una, o durante dos años después de la distribución del último lote cubierto por los registros cuando no se use fecha de consumo preferente
¿Aplica la Part 111 a tu marca?
Si tu producto está etiquetado como suplemento dietético y se vende en EE. UU., la Part 111 aplica a las operaciones que lo producen, empaquetan, etiquetan y almacenan. Cuando externalizas la producción, el fabricante asume la carga operativa — pero tu marca asume el riesgo comercial y reputacional. Por eso la calificación de proveedores importa tanto: en la práctica, estás tomando prestado el sistema de cumplimiento de otra persona.
Registro de instalaciones ante la FDA vs. aprobación de producto: una distinción que protege tu marca
Confundir estos dos conceptos es uno de los errores más comunes en el marketing de suplementos, y puede generar exposición regulatoria.
Qué significa realmente el registro de instalaciones
El registro de instalaciones alimentarias ante la FDA es un requisito de registro. Una instalación que fabrica, procesa, empaqueta o almacena suplementos dietéticos para su distribución en EE. UU. debe registrarse ante la FDA y renovar ese registro periódicamente. El registro le indica a la agencia que una instalación existe y dónde está. No es un certificado de calidad, ni es una revisión de ningún producto terminado.
Por qué nunca deberías decir "aprobado por la FDA"
La FDA no aprueba los productos de suplementos dietéticos ni sus etiquetas antes de que salgan al mercado. Los propietarios de marca de suplementos son responsables de garantizar que sus productos sean seguros, estén correctamente etiquetados y se fabriquen en cumplimiento con la Part 111. El lenguaje de marketing como "suplemento aprobado por la FDA" es inexacto y puede atraer el escrutinio de reguladores, minoristas y equipos de cumplimiento de marketplaces.
Una regla práctica para los propietarios de marca: describe el cumplimiento con precisión. Di "fabricado en una instalación registrada ante la FDA" o "producido bajo cGMP de conformidad con 21 CFR Part 111". Evita implicar que un producto en sí fue revisado o aprobado.
Calificación de proveedores: cómo evaluar a un fabricante por contrato
La calificación de proveedores es donde el cumplimiento se vuelve comercial. Un proceso de calificación bien ejecutado protege tu cronograma de lanzamiento, tus cuentas en marketplaces y el valor de tu marca.
Documentos que debes solicitar en un paquete de calificación de proveedores
Pide un paquete estructurado en lugar de un solo PDF. Una lista típica de solicitud incluye:
- Confirmación de registro de instalaciones (registro, no aprobación de producto)
- Documentación cGMP, incluidas referencias a 21 CFR Part 111
- Certificaciones de seguridad alimentaria y sistema de calidad, si las tiene
- Extractos del manual de calidad o un resumen de los procedimientos de calidad
- Certificados de análisis de muestra para materiales relevantes
- Procedimientos de control de alérgenos y contaminación cruzada
- Procedimientos de trazabilidad y retiro del mercado
- Flujo de trabajo de revisión de etiquetas y aprobación de artes
- Procedimientos de control de cambios, para que sepas cómo te llegan los cambios de formulación
Los certificados deben ser verificables. Cuando un fabricante declara certificaciones, la redacción adecuada es que los certificados están disponibles a solicitud.
Auditorías, muestras y las preguntas que revelan más
No todas las marcas pueden volar a una fábrica. Una auditoría remota — un recorrido en vivo por video más una revisión de documentos — aún puede ser útil. Pregunta cómo se registran y cierran las desviaciones, cómo se manejan los resultados fuera de especificación y qué ocurre cuando un lote falla. Las respuestas te dicen más sobre un fabricante que un folleto.
Las muestras también importan. Solicitar una muestra antes de comprometerse a la producción en volumen es una práctica estándar, y permite que tu equipo evalúe apariencia, sabor, textura y viabilidad del empaque junto con la documentación.
Documentación GMP y registros de lote
La documentación es la columna vertebral de la Part 111. Si no está por escrito, no ocurrió — al menos desde el punto de vista de un investigador.
Registros maestros de fabricación
Un registro maestro de fabricación (MMR) es el documento maestro controlado para una formulación y un tamaño de lote específicos. Normalmente detalla los ingredientes, las cantidades, el orden de adición, el equipo, las especificaciones en proceso, las instrucciones de empaque y el texto de la etiqueta. Una vez aprobado, el MMR es el punto de referencia para la producción.
Registros de producción por lote
Un registro de producción por lote (BPR) es el registro de lo que realmente ocurrió durante una corrida de producción. Debe crearse a partir del MMR, documentar las cantidades reales utilizadas, anotar cualquier desviación y ser revisado y aprobado antes de liberar el lote. Este es el documento que más probablemente se solicite cuando un cliente, minorista o regulador pregunte cómo se fabricó un lote específico.
Retención y trazabilidad
Los registros deben conservarse y ser recuperables. La trazabilidad fluye en ambas direcciones: desde el lote de materia prima hasta el producto terminado, y desde un lote terminado de vuelta a los ingredientes y componentes de empaque utilizados. Si no puedes rastrear un lote, un retiro del mercado se vuelve mucho más complicado de lo necesario.
Fundamentos del cumplimiento de etiquetado
Tu etiqueta es el artefacto de cumplimiento más visible que posees. Dos elementos concentran la mayor parte del peso.
El panel de Supplement Facts
El panel de Supplement Facts debe presentar el tamaño de la porción, la cantidad por porción y el porcentaje del valor diario cuando corresponda, siguiendo el formato prescrito por la FDA. Los nombres y las formas de los ingredientes deben coincidir con lo que realmente está en el producto. Los errores comunes incluyen una presentación poco clara de las mezclas propietarias, unidades incorrectas y formatos tomados de etiquetas de alimentos.
Restricciones de declaraciones
Los suplementos dietéticos no pueden llevar declaraciones de que el producto trata, cura o previene una enfermedad. Las declaraciones de estructura/función — afirmaciones sobre cómo un nutriente o ingrediente afecta la estructura o función normales — requieren una redacción cuidadosa y, en muchos casos, una notificación a la FDA dentro de una ventana definida después de que comienza la comercialización.
Cuando describas ingredientes en textos de marketing, mantén el lenguaje fáctico. Un ingrediente comúnmente usado en formulaciones orientadas a la belleza o al sueño es exactamente eso: comúnmente usado en esas formulaciones. No es una promesa de un resultado. Trabajar con un fabricante que ofrezca apoyo de cumplimiento de etiquetado FDA puede ayudar a detectar problemas antes de que el arte vaya a imprenta.
Otros elementos de la etiqueta que suelen pasarse por alto
- Declaración de identidad, cantidad neta del contenido y declaraciones de ingredientes
- Declaraciones de alérgenos cuando corresponda
- Nombre y dirección del fabricante, empaquetador o distribuidor
- Indicaciones de uso y el descargo de responsabilidad requerido para las declaraciones de estructura/función
- Código de lote para trazabilidad del lote — 21 CFR Part 111 exige identificación de lote o batch en la etiqueta; esto es distinto de la fecha de consumo preferente o de caducidad, que la Part 111 no exige
Expectativas de pruebas de terceros
Las expectativas de pruebas varían según el minorista y el marketplace, pero el principio subyacente es consistente: deben verificarse la identidad, la pureza, la potencia y la composición.
Las áreas típicas de prueba incluyen:
- Identidad — confirmar que el material es lo que la etiqueta dice que es
- Potencia o concentración — confirmar la cantidad presente
- Seguridad microbiológica — recuento total en placa, levaduras y mohos, y organismos especificados
- Metales pesados y otros contaminantes — según el ingrediente y el mercado
- Composición — para mezclas y materiales botánicos, donde pueden usarse compuestos marcadores
Certificados de análisis y verificación de métodos
Un certificado de análisis (COA) debe hacer referencia al lote, a la especificación, al método de prueba y al resultado. Pregunta si las pruebas se realizan internamente o en un laboratorio externo, y si los métodos están verificados para la matriz que se prueba. Mantén los COA archivados por lote — se solicitan con frecuencia durante las revisiones de proveedores y las auditorías de marketplaces.
Cumplimiento en Amazon FBA y marketplaces
Los marketplaces han añadido sus propios requisitos sobre las reglas de la FDA. A los vendedores a menudo se les solicita documentación que un regulador nacional no pediría en el momento de la publicación.
Documentación que los marketplaces suelen solicitar
- Imágenes del producto que muestren todos los paneles de etiqueta requeridos
- Certificados de análisis del lote específico
- Documentación del proveedor o fabricante, a veces incluido el registro de instalaciones
- Declaraciones que confirmen que las afirmaciones cumplen
- Datos de seguridad y documentación de ingredientes para ciertas categorías
Preparación de stock y etiquetado para FBA
Los envíos FBA requieren un etiquetado FNSKU preciso, embolsado o embalaje exterior correctos cuando sea necesario, y un empaque lo suficientemente resistente para soportar el manejo del centro de cumplimiento. El stock mal etiquetado o no conforme puede bloquearse en la recepción, lo que retrasa un lanzamiento y inmoviliza inventario. Muchas marcas buscan un fabricante que pueda encargarse de la preparación de stock para Amazon FBA junto con la producción, de modo que el etiquetado y el empaque se hagan según las especificaciones del marketplace desde el principio.
Cómo un fabricante por contrato que cumple cGMP apoya a los propietarios de marca
Un fabricante capaz reduce la cantidad de cosas que tienes que resolver solo: desarrollo de formulación, documentación, coordinación de pruebas, revisión de etiquetas y empaque.
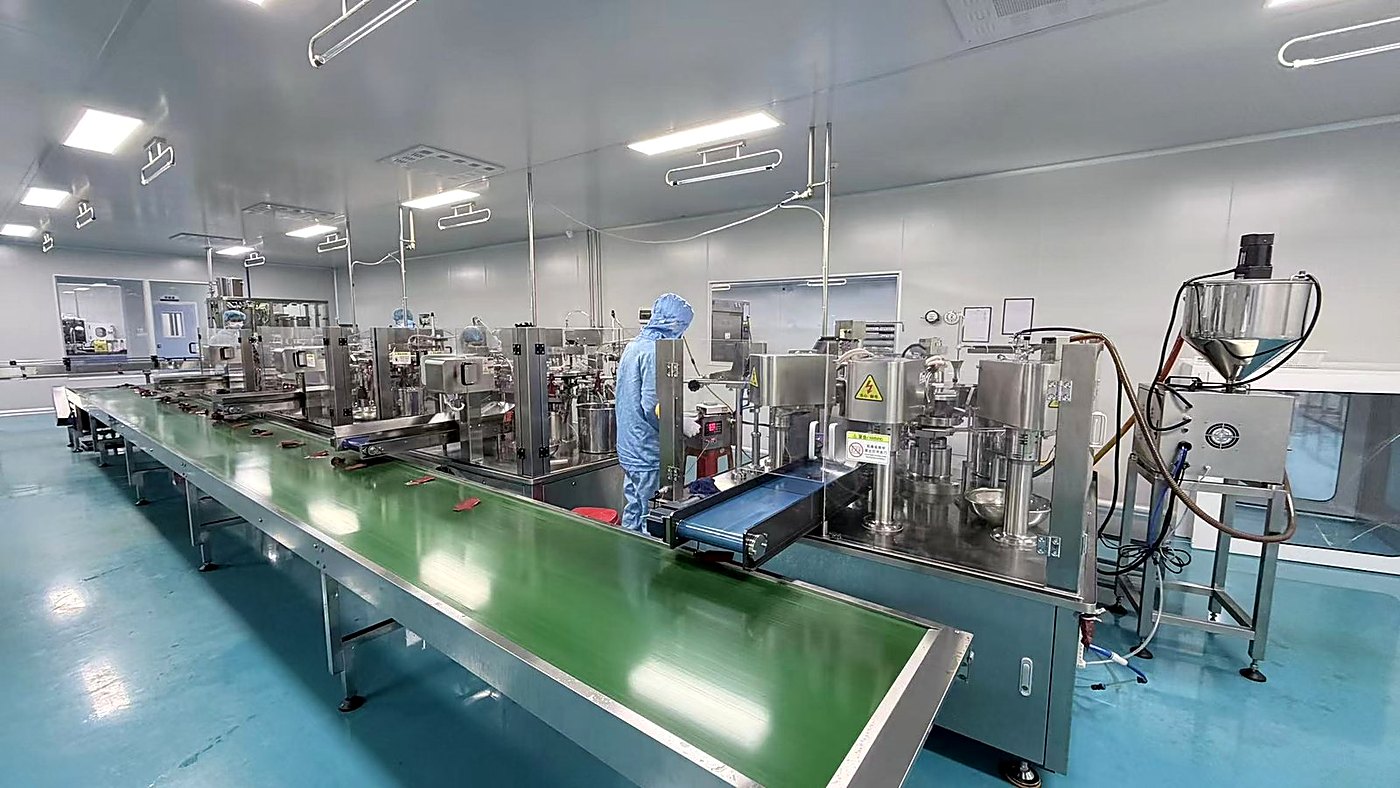
Yukang Medicine (Guangzhou) Co., Ltd., que opera bajo la marca YUKANG, se fundó en 2015 en el comercio internacional de suplementos dietéticos y construyó una fábrica cGMP de 10,000 m² en 2017, con 10 líneas de producción totalmente automatizadas, más de 30 formuladores y una biblioteca de más de 10,000 fórmulas listas para usar (según lo indicado por la empresa). La empresa trabaja con siete formas farmacéuticas — cápsulas blandas, cápsulas duras, tabletas, gomitas, polvos, gotas orales y soluciones orales — y ofrece 62 fórmulas listas para usar en su serie YJN/RT, junto con servicios de marca privada, OEM, ODM y fabricación turnkey, apoyo de cumplimiento de etiquetado FDA y preparación de stock para Amazon FBA; las cantidades mínimas de pedido para marca privada suelen comenzar en 500–1,000 unidades, con muestras generalmente en 7–10 días y pedidos en volumen estándar en aproximadamente 15 días (plazos de referencia indicados por Yukang). En cuanto a certificaciones, la empresa declara registro de instalaciones alimentarias ante la FDA (registro de instalaciones, no aprobación de producto), cGMP bajo 21 CFR Part 111, ISO 22000, HACCP y BRCGS (auditada en la fábrica del grupo en Wuxi, grado A) — los certificados están disponibles a solicitud. Yukang también opera una subsidiaria en EE. UU., Yukang Medicine USA, con un almacén en California establecido en 2025 y cumplimiento DDP en Norteamérica, atendiendo regiones de exportación que incluyen Norteamérica, Europa, Medio Oriente (GCC), Asia-Pacífico y África. Los propietarios de marca que quieran discutir un proyecto pueden enviar una consulta a través del formulario de consulta del sitio web o comunicarse con el equipo por WhatsApp; las respuestas se proporcionan en 24 horas y la protección mediante acuerdo de confidencialidad está disponible.
Lista de verificación rápida previa a la firma
Antes de firmar con cualquier fabricante por contrato, confirma que has:
- Revisado su estado de registro y su documentación cGMP
- Recibido COA de muestra y entendido el alcance de las pruebas
- Acordado quién es responsable de la revisión de etiquetas y quién aprueba el arte
- Aclarado cómo se comunican las desviaciones y los resultados fuera de especificación
- Confirmado la trazabilidad de lotes y las prácticas de retención de registros
- Documentado MOQ, plazos de muestras y plazos de volumen como expectativas, no como garantías
- Establecido un acuerdo de confidencialidad y un acuerdo de calidad
FAQ
¿La FDA aprueba los suplementos dietéticos antes de que se vendan?
No. La FDA no aprueba los productos de suplementos dietéticos ni sus etiquetas antes del mercado. Los propietarios de marca son responsables de garantizar que los productos sean seguros, estén etiquetados con precisión y se fabriquen en cumplimiento con 21 CFR Part 111. El registro de instalaciones tampoco es aprobación de producto — simplemente registra la instalación.
¿El registro de instalaciones ante la FDA es lo mismo que la certificación cGMP?
No. El registro de instalaciones es un requisito de listado. El cumplimiento cGMP describe si una instalación sigue las regulaciones de fabricación de la FDA para suplementos dietéticos. Uno no implica automáticamente al otro, así que solicita documentación de ambos.
¿Quién es responsable del cumplimiento de la etiqueta — la marca o el fabricante?
La responsabilidad recae en última instancia en el propietario de marca cuyo nombre aparece en la etiqueta. En la práctica, los fabricantes a menudo apoyan el proceso mediante servicios de revisión de etiquetas o apoyo de cumplimiento de etiquetado FDA, pero la marca debe verificar igualmente el arte final antes de imprimir.
¿Cuánto tiempo deben conservarse los registros GMP?
La Part 111 establece expectativas de retención para los registros de fabricación, y muchas marcas optan por conservar los registros de lote y los COA mucho más allá del mínimo por razones de garantía, auditoría de marketplace y trazabilidad. Confirma por escrito la política de retención del fabricante.
¿Qué MOQ debería esperar una marca nueva de un fabricante por contrato cGMP?
Varía ampliamente. Algunos fabricantes trabajan con cantidades mínimas de pedido que comienzan en 500–1,000 unidades, lo que se adapta a marcas nuevas que prueban un mercado. El muestreo suele tomar 7–10 días, y los pedidos en volumen estándar suelen completarse en aproximadamente 15 días, aunque estas cifras deben tratarse como típicas y no como garantizadas.